
专业精密仪器生产厂家——高精度 · 高速度 · 定制化——
15532415159

华体会手机版登录入口
在基因工程实验中,电穿孔经常被描述成一种“基因导入技术”。
但这里最容易出现一个概念错误:
把DNA送进细胞,并不等于DNA已经整合进基因组;把CRISPR组分送进细胞,也不等于目标基因已经编辑成功。
电穿孔真正负责的是整个基因工程流程中的一个重要步骤:
跨过细胞膜屏障,把需要的外源分子递送进入细胞。
至于后面发生的是短期表达、长期稳定表达、基因敲低,还是永久基因编辑,要由递送物类型、载体设计以及细胞后续生物学过程共同决定。
一个基因工程实验通常可能涉及下面几个不同层级:
递送:DNA、RNA、蛋白或RNP进入细胞;
表达:外源遗传信息被转录或翻译,产生RNA或蛋白;
整合:外源DNA进入宿主基因组并能够长期遗传;
编辑:CRISPR等工具在目标基因组位置产生预期改变。
这四件事可能连续发生,但不能互相替代。
例如GFP质粒电转后看到绿色荧光,只能首先说明:
至少有一部分细胞完成了质粒递送和GFP表达。
它不能直接证明该质粒已经永久整合进染色体。
瞬时转染是很多细胞基因工程实验最常见的形式。
质粒DNA进入细胞以后,可以在一段时间内进行转录和蛋白表达,但外源DNA并不一定整合到宿主基因组。
随着细胞持续分裂,外源DNA可能逐渐被稀释或丢失,因此表达通常不会永久维持。
瞬时转染特别适合:
启动子活性研究;
报告基因实验;
蛋白亚细胞定位;
短期基因过表达;
快速功能验证;
在进入稳定株构建前验证载体是否正常。

图1:L929培养细胞。普通细胞系既可以进行瞬时转染,也可以进一步建立稳定转染体系,但二者实验终点不同。
因为GFP阳性首先证明的是基因已经被表达。
假设质粒只是暂时存在于细胞内,即使第二天有大量绿色细胞,随着后续传代,这些外源DNA仍可能逐渐消失。
因此:
短期高GFP阳性率 ≠ 稳定细胞株建立成功。
如果实验目的只是48小时左右观察过表达结果,那么瞬时表达可能已经足够。
如果实验需要连续培养数周甚至长期传代,实验设计就需要进入稳定转染流程。
稳定转染的核心目标,是让外源遗传信息能够在细胞中长期维持,并随着细胞传代继续存在。
经典稳定细胞株建立通常包括:
构建带有目的基因和筛选标记的DNA载体;
通过电穿孔或其他方法把载体递送进入细胞;
等待细胞恢复;
使用对应筛选条件去除未稳定获得载体的细胞;
获得耐受筛选的细胞群;
进一步进行单克隆分离;
扩增候选克隆;
验证DNA、RNA和蛋白层面的稳定性;
经过连续传代确认表型是否能够维持。
所以电穿孔只完成了第2步附近的DNA递送。
真正建立稳定细胞株,还需要后面的筛选、克隆和验证。
瞬时表达只需要一定比例的细胞在短时间内成功表达目的基因。
而稳定转染还要求外源遗传信息能够长期维持。
因此实验通常还需要解决:
筛选标记是否合适;
筛选条件是否已经建立;
单克隆来源是否明确;
不同克隆表达量是否一致;
长期传代以后表达是否稳定;
外源基因整合位置是否影响细胞表型。
所以不能根据一次电转后的高阳性率推断稳定株也一定容易建立。
更加准确的说法应该是:
电穿孔可以提高DNA进入细胞的机会,但是否发生稳定基因组整合是后续事件。
普通质粒进入细胞以后可能发生随机整合,但这不是每一个成功进入细胞的质粒都会发生的结果。
所以评价稳定转染不能只测24小时或48小时的荧光阳性率。
应该根据实验目的进一步进行长期筛选、克隆和基因组层面验证。
CRISPR实验更加容易把“递送成功”和“编辑成功”混为一谈。
例如研究人员可以通过电穿孔递送:
编码Cas蛋白和sgRNA的质粒DNA;
Cas mRNA与sgRNA;
预先组装完成的Cas蛋白-sgRNA RNP复合物。

图2:电穿孔可以负责把CRISPR相关组分送入细胞,但真正的基因编辑还需要Cas系统到达目标并发生切割与DNA修复。
但RNP进入细胞以后,还必须经历:
细胞内递送 → 到达作用位置 → 识别靶序列 → DNA切割 → 细胞DNA修复 → 形成最终编辑结果。
因此,即使递送效率很高,也不能直接把这个百分比当成基因编辑效率。
真正评价CRISPR结果,应针对基因组目标位点本身进行检测。
根据实验目的可能包括:
PCR扩增目标区域;
Sanger测序;
NGS;
编辑特异性分析;
蛋白表达检测;
功能表型验证。
如果实验只是使用一个荧光标记观察到RNP、质粒或者其他递送物进入细胞,只能证明递送步骤取得了一定效果。
最终基因型仍然需要单独验证。
CRISPR RNP已经在大量细胞研究中通过电穿孔进行递送。
与需要在细胞内先完成转录和翻译的质粒路线相比,预组装RNP进入细胞以后可以直接进入后续编辑过程。
RNP本身也会随时间逐渐降解,因此作用窗口相对短。
但这并不意味着RNP一定在所有细胞、所有靶点上获得最高编辑效率。
最终结果仍然取决于:
细胞类型;
guide设计;
RNP组装质量;
递送量;
电转条件;
细胞恢复;
靶位点本身;
DNA修复路径。
因此,CRISPR电转优化不能只围绕“把更多RNP送进去”。
这里非常容易混淆。
例如把Cas RNP或mRNA电转进入细胞以后,这些RNA和蛋白本身不会永久保留。
但如果它们已经在基因组目标位置产生了永久DNA改变,那么这个编辑结果可以随着细胞继续复制。
所以:
递送物是不是短暂存在,和最终基因组变化是不是永久存在,是两个不同问题。
旧文章直接写“电穿孔可以使重组蛋白产量提高3~5倍”,这种说法不能脱离实验体系使用。
蛋白表达项目至少分成两个典型方向。
把表达质粒电转进入细胞,在较短时间内收集蛋白。
适合:
载体功能验证;
蛋白定位;
小规模功能实验;
快速候选筛选。
如果目标是长期、持续表达蛋白,就需要继续进行:
转染 → 筛选 → 单克隆 → 表达比较 → 稳定性验证 → 扩增。
这里真正决定最终产量的已经不仅仅是电转效率,还包括表达载体、整合状态、克隆差异、培养体系和生产工艺。
| 实验阶段 | 建议评价指标 |
|---|---|
| 电穿孔递送 | 递送/表达阳性率 + 细胞活率 |
| 瞬时转染 | 短期mRNA、蛋白或报告基因表达 |
| 稳定转染 | 筛选后存活、单克隆、长期表达及基因组验证 |
| CRISPR编辑 | 目标位点基因型、蛋白变化和功能结果 |
| 蛋白生产株 | 单克隆表达量、稳定性及长期培养表现 |
用这一张表就可以避免一个常见错误:
拿转染阳性率去代表整个基因工程项目的最终成功率。
如果已经确认大量细胞成功获得递送物,但最终实验结果仍然不好,下一步就不应该继续单纯增加电脉冲。
例如:
质粒已经表达,但稳定筛选后几乎没有克隆;
RNP已经成功进入细胞,但目标位点编辑率低;
短期蛋白表达很好,但连续传代后消失;
编辑效率不错,但细胞功能异常;
这些现象说明瓶颈已经从“递送”转移到了后续的整合、编辑、筛选或细胞生物学环节。
如果真正的问题发生在电转本身,可以查看电穿孔转染效率低怎么办?先排查这6个关键变量;如果需要系统建立电脉冲窗口,则进入电转参数优化怎么做?梯度设计、变量控制与结果判断。
如果实验室主要是哺乳动物细胞瞬时转染、稳定细胞株构建和CRISPR相关研究,通常更关注方波参数、细胞活率以及实际脉冲的可重复性。
如果实验室除了哺乳动物细胞,还同时涉及:
大肠杆菌质粒转化;
酵母基因工程;
真菌转化;
哺乳动物细胞转染;
基因编辑项目;
则双波设备更适合作为共享平台。
Gene Pulser X2双波电穿孔仪集成方波与指数衰减波,可覆盖哺乳动物细胞转染以及细菌、酵母和真菌电转化,并支持实际波形显示、预脉冲电阻检测和24种细胞株/菌株参考程序。
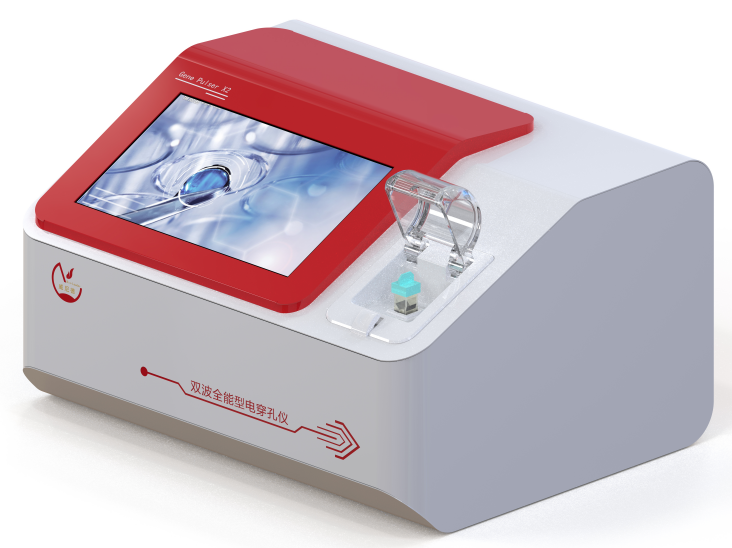
图3:Gene Pulser X2双波电穿孔仪,适合同时开展真核细胞转染、基因编辑和微生物基因工程的多项目实验室。
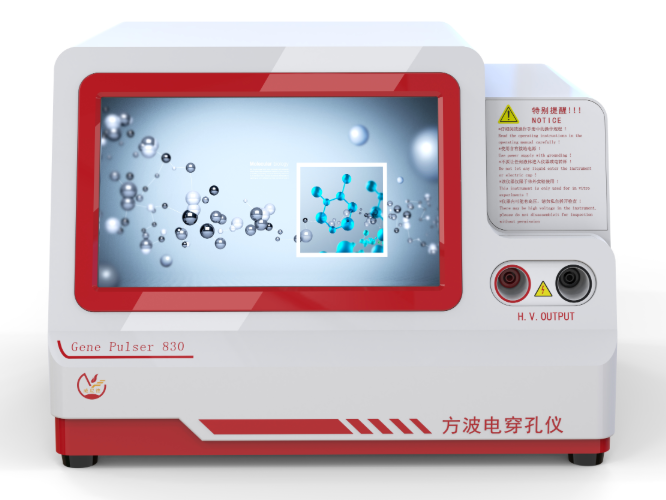
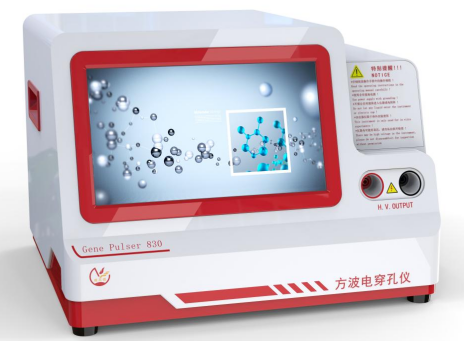
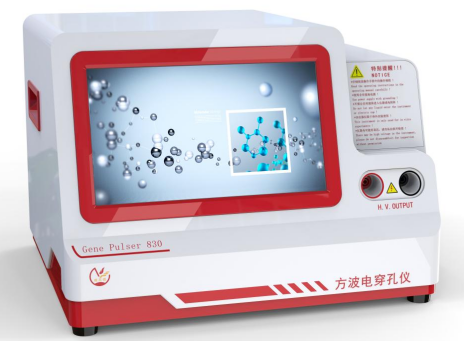
如果实验室几乎全部是哺乳动物、原代和悬浮细胞转染,则可以进一步比较Gene Pulser 830方波电穿孔仪这类更偏真核细胞方波应用的设备。
我的终点是短期表达、长期稳定表达,还是永久基因编辑?
需要递送的是质粒DNA、mRNA、siRNA还是CRISPR RNP?
电转后第一项检测到底证明的是递送、表达还是编辑?
如果要稳定表达,后续筛选和单克隆流程是否已经设计?
如果做CRISPR,目标位点基因型准备怎样检测?
设备参数优化时是否同时观察细胞活率和后续功能?
电穿孔是基因工程中非常重要的分子递送工具,但不应该把它扩大成“完成整个基因工程实验”的设备。
更加准确的逻辑应该是:
电穿孔递送 → 短期表达或CRISPR作用 → 筛选/修复/整合 → 基因型和表型验证。
瞬时GFP阳性不能证明稳定整合;CRISPR组分进入细胞不能证明编辑成功;高转染率也不能自动代表最终稳定细胞株构建效率。
只有把递送、表达、整合、编辑和验证分别评价,才能真正知道实验失败在哪一步。
如果还没确定自己的DNA、mRNA、siRNA或RNP应该怎样选择,可以继续查看电穿孔仪能导入什么?DNA、mRNA、siRNA与RNP区别;如果项目主要服务于药物靶点验证和疾病细胞模型,则进入电穿孔仪在药物研发中怎么用?靶点验证与细胞模型。
 2025-05-21
 2026-09-03
 2026-09-15
 2026-09-15
 2026-09-15
产品展示
电穿孔仪紫外交联仪分子杂交仪原位杂交仪华体会手机版登录入口
华体会手机版登录入口行业资讯技术支持节气与品牌动态栏目导航
产品展示华体会手机版登录入口认证证书华体会手机版登录入口-华体会(中国)联系我们 15532415159
 扫码加微信

 官方抖音
Copyright © 2026 华体会手机版登录入口-华体会(中国) 版权所有
